将聚丙烯废料升级回收制备锂离子POWERSONIC蓄电池碳负极材料
2026-10-15 11:42:10 点击: 次
摘要
日益堆积的塑料垃圾是一个严重的环保问题,将这些废弃物转化为有用材料是一个极具吸引力的解决方案。在这项工作中,废弃聚丙烯(PP)被转化为锂离子电池的硬碳负极材料。加热时,PP会分解为挥发性碳氢化合物,几乎不留下固体残渣,因此它无法单独碳化。因此,废弃PP首先用浓硫酸处理,将聚合物链交联成刚性、不熔的网状结构。这抑制了挥发并促进了热稳定碳质残余物的形成。随后,交联材料在氩气气氛下于700、800、900和1000 °C下进行碳化,根据碳化温度的不同,回收了22%至24%的原始PP质量作为碳粉。X射线光电子能谱显示,碳表面保留了6.3–7.5 at%的氧,但几乎没有硫(≤0.2 at%),因此最终的碳中基本不含硫。碳化温度影响了碳的结构及其在电池中的性能。在所有样品中,PP-900在0.1 A g下表现出最高的比容量−1,在第100次循环时达到373.1 mAh g−1。所有样品的首圈库仑效率均较低(30–47%),这是这些材料的主要局限性。这些结果表明,酸交联后碳化是将PP废料转化为碳负极材料的可行途径,并确定了低首圈效率和高电流密度下的倍率性能是未来工作中需要解决的主要问题。
图文摘要
1. 引言
全球塑料废弃物的快速增长已成为重大的环境挑战,迫切需要可持续的管理策略。一种有前景的方法是将废旧塑料转化为用于储能应用的碳功能材料[1,2]。该策略不仅减轻了环境负担,还被提出作为锂离子电池(LIB)系统碳基电极的一种潜在且具有成本效益的制备途径[2]。鉴于全球塑料年产量超过4亿吨,从线性经济向循环经济转型日益关键[3].
在通用塑料中,聚丙烯(PP)因其广泛应用、低密度、耐化学性和低成本而备受关注。PP广泛应用于包装、汽车零部件、医疗器械和纺织品,使其成为塑料废弃物流的重要来源[4,5]。然而,PP是一种非碳化聚合物,具有饱和烃骨架,这导致其在直接热处理过程中碳收率低且结构稳定性差。其热降解以链断裂和挥发性烃类释放为主,限制了稳定碳框架的形成[6,7].
尽管存在这些局限性,如果在碳化前进行适当的稳定化处理,PP可以形成富碳结构,包括芳香碳域[8]。这些特性推动了人们对将PP废料转化为用于电化学储能的碳质材料的日益浓厚兴趣。通过适当的工艺控制和材料设计,废弃PP衍生的碳材料为减少塑料废弃物与开发可持续电池电极材料相结合提供了一条途径[2].
硫酸诱导的聚烯烃磺化和交联,随后进行碳化,是制备非石墨化碳的成熟路线,并且已经应用于PP基前驱体。Lee等人将PP一次性口罩转化为用于钠离子电池负极的硬碳,并表明PP即使在2400 °C的热处理后仍保持非石墨化特性[9]. Wang等人利用回收PP隔膜的磺化诱导交联,获得了用于钠离子存储的结构定制硬碳 [10],Chae等人比较了磺化、硝化和热氧化作为锂离子电池负极中PP口罩废弃物稳定化的路线[8基于这些研究,本工作固定了单一的磺化方案,并将碳化温度在700至1000°C之间进行变化,从而将仅由温度引起的结构变化(即层间距、缺陷密度、芳香簇生长和孔隙结构)与单一原料的锂存储行为建立关联。该原料为消费后废弃的刚性PP包装,其加工历史和添加剂含量与之前使用的熔喷纤维和隔膜薄膜不同。由此得出的随温度变化的结构-性能关联表明,限制此类材料性能的因素是首圈不可逆容量损失,而非可逆容量。
2. 材料与方法
2.1. 材料
废弃聚丙烯(PP)来源于从当地超市购买的商用容器和杯子。在使用前,收集到的PP材料被手动切割成小块,随后用去离子水和乙醇彻底清洗以去除杂质。使用硫酸(98.0%,Sigma-Aldrich,圣路易斯,密苏里州,美国)对PP废料进行预处理。在碳化过程中,使用高纯氩气来维持惰性气氛。
对于电化学半电池组装,锂金属箔购自美国马萨诸塞州哈弗希尔的Alfa Aesar公司。Celgard 2400 PP隔膜由美国北卡罗来纳州夏洛特的Celgard LLC公司提供。电解质由1 M六氟磷酸锂(LiPF6)在1:1:1() 混合物由碳酸乙烯酯(EC)、碳酸二甲酯(DMC)和碳酸二乙酯(DEC)组成,均购自Sigma-Aldrich。聚偏氟乙烯(PVDF)用作粘结剂,导电炭黑(Super P, Timcal, Bodio, 瑞士)用作电极制备的导电添加剂。来自Sigma-Aldrich的N-甲基吡咯烷酮(NMP)用作浆料制备的溶剂。/v/v) mixture of ethylene carbonate (EC), dimethyl carbonate (DMC) and diethyl carbonate (DEC), all procured from Sigma-Aldrich. Polyvinylidene fluoride (PVDF) served as the binder, and conductive carbon black (Super P, Timcal, Bodio, Switzerland) was used as the conductive additive for electrode fabrication. N-methyl-2-pyrrolidone (NMP) from Sigma-Aldrich was used as the solvent for slurry preparation.
2.2. 材料合成
对于磺化反应,将约5克粉碎的PP碎片浸入反应容器中的50毫升浓硫酸中,置于设定为180°C的热板上保持6小时。磺化完成后,将样品在深烧杯中用去离子水彻底洗涤,直到洗涤水达到中性pH值以去除残留酸液,水液通过保留塑料碎片的筛网进行倾倒,随后在60°C的真空烘箱中干燥12小时。
干燥后的磺化样品随后在单温区水平管式炉(Bes Saiman Group, Almaty, 哈萨克斯坦)中进行碳化,在连续氩气流下,温度介于700至1000 °C之间,升温速率为5 °C min−1达到目标温度后,样品在氩气保护下保持2小时,然后自然冷却至室温。在700、800、900和1000 °C下获得碳化产物,分别命名为PP-700、PP-800、PP-900和PP-1000。整个制备过程均重复进行三次。对于每组重复样品,将约20克原始PP分成四份,每份约5克,每份独立进行磺化处理,然后在四个温度之一进行碳化,从而为每个样品获得三次独立合成,共计十二次实验。记录了每次实验中原始PP、洗涤真空干燥后的磺化前驱体以及回收碳粉的质量;具体数值列于表S1以及推导出的产率汇总在表S2中。磺化使聚合物质量增加了2.7 ± 1.0 wt%(n = 12)。该数值低估了酸处理增加的质量,因为在通过筛网倾倒洗涤水时,一小部分磺化碎片在机械操作中丢失了。这种损失因批次而异,这解释了表S1中质量增益相对较大的离散性。与产物本身更严格的可重复性相比,因此区分了两种产率。相对于干燥的磺化前驱体,碳化产率从700 °C时的23.5 ± 0.4 wt%下降到1000 °C时的20.9 ± 0.8 wt%;相对于原始PP电荷,在相同温度范围内,总产率从24.3 ± 0.1 wt%下降到21.6 ± 0.8 wt%(平均值 ± 标准差,n = 3)。所有产率均指球磨前回收的粉末。由于原始PP装料包含了随后在洗涤过程中丢失的部分,因此总收率描述的是实际操作过程,包括了处理损失,因此是PP转化为碳的下限;碳化收率则不受影响,因为它指的是实际装入炉中的前驱体质量。随后,使用行星式球磨机(PULVERISETTE 7, Fritsch, Idar-Oberstein, Germany)以450 rpm的转速粉碎所得碳材料4小时,以获得用于后续表征和电化学评估的细粉。
2.3. 材料表征
使用扫描电子显微镜(SEM,Zeiss Crossbeam 540,Carl Zeiss AG,德国奥伯科亨)研究了碳化样品的表面形貌。在同一台显微镜上使用能量色散X射线光谱仪(EDS,JEOL JSM-IT800,JEOL Ltd.,日本东京)对碳、氧和硫进行了元素分布图分析,并通过每个区域的图谱累加光谱对成分进行了定量分析。使用透射电子显微镜(TEM,JEOL JEM-1400PLUS,JEOL Ltd.,日本东京)进一步检查了纳米级结构。拉曼光谱在Horiba LabRam Evolution光谱仪(Horiba Scientific,日本京都)上记录,激发波长为532 nm,激光功率为1 mW,曝光时间为10 s,每张光谱累积10次,覆盖范围为500–3200 cm⁻¹−1减去线性基线后,1350 cm附近的D带−1和1580 cm附近的G带−1通过在OriginPro 2024 (10.1)中拟合伪Voigt轮廓得到。ID/IG该比例根据拟合峰的高度计算得出,即减去基线后的最大强度,并用于评估碳的结构无序度。碳材料的结晶度和相组成通过X射线衍射(XRD,Rigaku MiniFlex,日本东京)测定。碳化样品的比表面积和孔隙率通过Micromeritics 3Flex分析仪(Micromeritics Instrument Corporation,美国佐治亚州诺克罗斯)在77 K下进行氮气物理吸附评估。比表面积采用BET法测定,孔径分布采用DFT分析。通过傅里叶变换红外光谱(FTIR,Nicolet i10,Thermofisher,Waltham,MA,USA)监测酸处理引起的化学变化。使用同步热分析仪(STA 449 F5 Jupiter,NETZSCH-Gerätebau GmbH,Selb,Germany)进行热重分析(TGA),以评估样品的热稳定性。测量在连续氩气流下进行,样品以10 °C/min的速率从30 °C加热至1000 °C。−18 eV,并在Avantage软件(5.9931.0.6755)中进行峰拟合和定量分析。
2.4. 电化学表征
为了评估合成碳材料的电化学性能,使用合成的碳粉作为负极活性材料,组装了CR2032币型半电池。电极浆料的配制方法是将活性材料、导电炭黑(Super P)和PVDF在NMP中按8:1:1的重量比混合。混合物使用行星式真空搅拌机(Thinky Mixer ARV-310,Thinky Corporation,东京,日本)充分均质,以获得均匀的浆料。随后,使用刮刀将浆料涂覆在铜箔上,并在80 °C的真空条件下干燥12小时以除去溶剂。从干燥的箔片上冲压出直径为14 mm的圆形电极,活性材料质量负载量约为1.2–1.5 mg cm−2.
币电池在充氩气的MBraun手套箱中组装,氧气和水分含量维持在0.1 ppm以下。制备的碳电极作为工作电极,而锂金属箔(Alfa Aesar,99.9%)同时用作对电极和参比电极。两个电极之间由浸泡在第2.1节所述电解液中的Celgard 2400隔膜隔开。2.1节。恒电流充放电测量在0.1至2 A g的电流密度下进行。−1使用Neware电池测试系统(Neware,中国深圳)。循环伏安法(CV)在BioLogic电化学工作站(BioLogic,法国Seyssinet-Pariset)上进行,扫描速率为0.1 mV s−1在0.01–3.0 V(相对于Li+/Li)。使用同一台仪器进行电化学阻抗谱(EIS)测量,在100 kHz至0.01 Hz的频率范围内施加5 mV的正弦扰动。对于每个样品,组装并独立测量了两到三个电池,循环和倍率性能测试在单独的电池上进行。所有显示的曲线均来自每组的代表性电池,文中和表中所引用的容量均为该电池的容量。
3. 结果
3.1. 材料表征
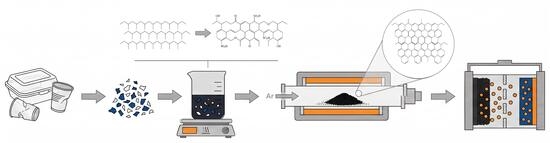
由于PP在热解过程中主要分解为挥发性产物,因此需要预处理步骤以促进碳残留物的形成。使用硫酸进行磺化提供了一条有效的化学途径,通过将热不稳定的线性PP链转化为稳定的结构,使其能够经受后续的高温碳化过程[11,12].
可以提出一种与先前聚烯烃磺化研究一致的反应路径。该机制是根据现有文献推断出来的,并得到了观察到的光谱变化的证实。该过程被认为始于三氧化硫或硫酸物种在PP骨架的仲碳和叔碳原子上的亲电加成,这破坏了聚合物初始的结晶有序性。随着处理的进行,据推测磺化基团会发生自由基介导的转化,其中羟基磺酰自由基的夺氢和均裂会在聚合物链上生成碳碳双键,伴随H2O 和 SO2作为副产物释放 [8,9,10,11这些不饱和位点会促进相邻链之间的分子间偶联,形成共价交联,从而产生刚性、不可熔化的三维网络。这种结构转变防止了未处理聚丙烯通常会发生的熔化和挥发,使材料在热加工过程中能够保持其结构并形成碳质残余物。随后在氩气气氛下碳化时,这种交联网络会发生渐进芳构化,其中脂肪族链段会重组为小型多环芳烃簇。据报道,这种重组通常伴随着H等气态物质的释放2O、CO2、CO和SO2,源自残余含氧和含硫基团的分解[9,11,12]。然而,在目前的TGA-MS实验中,CO2和SO2通道未显示出明显高于仪器背景的演变。磺化诱导的稳定化及随后碳化过程的示意图如图所示图1.

这种重组产生了一种无序的碳骨架,包含无定形和石墨化区域,由于缺陷位点数量增加和层间距扩大,这通常被认为有利于锂离子存储[9,13]。这种稳定作用的有效性体现在,与加热过程中完全挥发的原始PP相比,经处理的前驱体碳收率显著提高。
热重分析(TGA)曲线在图2a中显示,硫酸预处理后热稳定性发生了显著变化。

图2。原始(PP(p))和交联(PP(c))聚丙烯的热学和结构表征,通过()TGA、()FTIR和()TGA-MS演化气体分析() 原始的 () 交联聚丙烯。,d) TGA-MS evolved-gas analysis of (c) pristine and (d) cross-linked PP.
原始聚丙烯(PP(p))表现出单步降解行为,在约400 °C时开始快速分解,并在448 °C附近达到最大失重速率。到500 °C时,几乎没有残留质量,证实了线性聚合物链完全挥发为低分子量烃类[6,7]. 这一行为证实了未经处理的PP无法直接转化为碳质残留物。
相比之下,磺化交联聚丙烯(PP(c))表现出明显不同的降解路径。在150至200°C之间观察到的初始失重归因于物理吸附水的释放,以及酸处理过程中引入的不稳定磺酰基和羟基官能团的分解。FTIR证实交联前驱体中存在磺酰基和羟基(图2b),但并未证实这些就是在此温度区间内释放的物种。与PP(p)相比,450 °C左右的主要分解步骤被显著抑制,表明热稳定性有所增强。重要的是,该材料在1000 °C时保留了约25 wt%的稳定残余物(相对于置于热天平上的磺化前驱体质量),这反映了形成了一种能够抵抗完全挥发的不熔交联网络[8,9]. 该残余量是分离收率的上限而非收率本身,因为热天平在达到最终温度后会继续升温,而管式炉则会保持该温度2小时。因此,测得的碳化收率在绝对值上要低2到4 wt%(表S2).
傅里叶变换红外(FTIR)光谱(图2b)进一步证实了导致这种稳定化的化学转化。原始PP(p)在2970、2915和2850 cm−1处显示出特征性的脂肪族C-H伸缩振动,以及在1456和1373 cm−1处的弯曲模式,这与饱和烃骨架一致。磺化后,光谱发生了显著变化。一个以3400 cm为中心的宽带−1表明引入了含羟基物种,同时在约1650 cm处出现新的吸收峰−1该位置本身不具有诊断性:新形成的碳碳双键(C=C)伸缩振动、吸附水的H-O-H弯曲模式以及部分氧化产生的共轭羰基,其吸收峰均位于约1620至1680 cm⁻¹之间−1考虑到3400 cm⁻¹处羟基带的强度−1,不能排除吸附水的贡献,因此1650 cm⁻¹处的特征被认为与早期芳构化相一致,但不能作为其证据。此外,在1150–1200 cm⁻¹和1040 cm⁻¹处出现的新峰−1对应于与聚合物主链相连的磺酰基(O=S=O)的不对称和对称伸缩振动。同时,原始C-H振动的显著减弱表明线性PP结构发生了实质性破坏,这与交联网络的形成相一致[−1]。因此,结构转变的证据依赖于这些变化与TGA测得的残炭率的结合,而非仅仅依靠1650 cm−1带。11,12]. The evidence for the structural transformation consequently rests on the combination of these changes and on the char yield measured by TGA, rather than on the 1650 cm−1 band alone.
总体而言,TGA和FTIR的综合结果表明,硫酸处理有效地将PP从热不稳定的线性聚合物转变为稳定的交联结构。这种化学改性引入了促进自由基介导的交联和烯化反应的官能团,从而形成能够抵抗完全热降解的不可熔网络。因此,处理后的材料在高温热解过程中会产生稳定的碳残留物,而原始PP则会完全挥发而不形成碳[6,7].
为了鉴定导致TGA曲线中记录的质量损失的挥发性物质,通过热重-质谱联用技术(TGA-MS)同时监测了原始聚丙烯(PP)和交联聚丙烯的热分解过程。在氩气气氛下加热时,样品产生的气体被直接传输至质谱仪,并记录了选定质荷比()碎片的离子电流随温度的变化情况。排除了氩气载气(/36、38和40)以及水背景的信号,图图2c,d中展示的通道为/41(C碳氢片段),44(CO)和64(SOc,d are m/z 41 (the C3H5+ hydrocarbon fragment), 44 (CO2) and 64 (SO2).
对于纯净的聚丙烯(图2c),观察到碳3烃片段(41, C/)呈现单一且明确的演化过程,在约430至500 °C之间急剧上升,并在490 °C附近达到峰值,这与TG曲线的单一质量损失步骤相吻合。在含氧或含硫通道中未出现相应特征。这证实了未经处理的聚丙烯通过其饱和主链的随机链断裂分解为低分子量挥发性烃,这些烃几乎定量释放,且基本不留固体残余(<1%)[ 41, C3H5+) is observed, rising sharply between ~430 and 500 °C and reaching a maximum near 490 °C, coincident with the single mass-loss step of the TG curve. No corresponding features appear in the oxygen- or sulfur-containing channels. This confirms that untreated PP decomposes through random chain scission of its saturated backbone into low-molecular-weight volatile hydrocarbons, which are released almost quantitatively and leave essentially no solid residue (<1%) [6,7,14].
对于交联PP(图2d),碳氢化合物的释放被显著抑制。41离子电流明显低于原始PP,且在主要质量损失步骤中不再显示出明显的释放峰。这表明磺化诱导的交联网络抑制了挥发性碳氢化合物的分解,从而使前驱体质量的约25 wt%保留为固体碳残留物,而不是作为燃料费逸出[/]。CO44)和SO8,9,1064) 通道在两个样品中均接近仪器背景,在这些条件下没有明显的演变步骤。所呈现的EDS结果(2 (图S2/) 表明碳化样品几乎不含硫,因此最终的碳本质上是无硫的。这些测量结果证实了最终碳的低硫含量,但并未确定硫的去除路径。硫可能在磺化后的洗涤步骤以及随后的碳化过程中被去除。在洗涤过程中,残留和物理吸附的硫酸可能被去除,而在碳化过程中,硫可能以未监测到的物种(如HS、COS或CS2 (]的形式释放,或者逐渐以SO/的形式释放,直至低于仪器的检测限。 64) channels remained close to the instrument background in both samples, without a distinct evolution step under these conditions. The EDS results presented (Figure S2) show that the carbonized samples contain almost no sulfur, so the final carbons are essentially sulfur-free. These measurements establish the low sulfur content of the final carbons but do not determine the pathway of sulfur removal. Sulfur may have been removed during both the washing step following sulfonation and the subsequent carbonization. During washing, residual and physisorbed sulfuric acid may be removed, while during carbonization, sulfur may be released as unmonitored species such as H2S, COS, or CS2 [15,16], or gradually as SO2 below the detection limit of the instrument.
综合来看,TGA-MS数据为抑制碳氢化合物挥发提供了分子水平的证据,这正是从TGA和FTIR结果中推断出的稳定化概念的基础。而原始聚丙烯几乎完全转化为挥发性C3碳氢化合物且不留碳,交联作用抑制了这种挥发,并保留了不可熔的碳骨架。这解释了两种材料之间显著的焦炭收率差异,并支持了硫酸预处理作为实现PP废弃物成碳的有效途径[10,11].

图3。在700 °C()、800 °C(,)、900 °C()和1000 °C(碳化)下碳化的磺化PP衍生碳的SEM显微照片(),d), 900 °C (e,f) and 1000 °C (g,h), at low and high magnification (scale bars 1.5 µm and 300 nm, respectively).
在这些放大倍数下,四个样品看起来大致相似。PP-700和PP-800呈现出纹理表面,亚微米颗粒松散聚集并附着在较大的角状碎片上。这种整体外观在900和1000°C时得以保持,此时碎片显得略微更致密,附着的颗粒物也相对较少,1000°C时的表面颗粒开始合并成较大的板状结构,这与XRD数据所指示的结构固化相一致[17,18].
综合来看,这些观察结果表明,随着碳化温度的升高,颗粒形貌逐渐趋于致密,从700–800 °C时的松散亚微米聚集体转变为1000 °C时的致密板状区域[19]。这一趋势与N2物理吸附测得的比表面积和孔体积的减少相一致,但仅凭SEM数据无法确定哪种样品具有最有利于锂存储的结构。
使用EDS元素映射来检查XPS指示的硫去除是否同样发生在颗粒内部,因为XPS仅探测最外层几纳米。映射结果如图所示图S2在每个样品中,碳均匀分布在颗粒上,氧也均匀分布,但在颗粒边缘有部分富集。映射求和光谱显示碳含量为94.9–96.3 wt%,氧含量为3.7–5.1 wt%。在PP-700和PP-900中,硫含量低于检测限,而在PP-800和PP-1000中定量为0.2 wt%,其中S Kα映射仅显示均匀的低水平信号,没有富硫区域。因此,硫被从EDS采样体积的整个范围内移除,而不仅仅是从XPS探测的表面移除。
TEM显微照片(图4) 在所有四个碳化温度下,该系列均表现出相似的整体形貌,由不规则的团聚碳纳米颗粒簇组成。在PP-700和PP-800中可见颗粒间空隙,而PP-900和PP-1000则呈现为更致密、更紧凑的团聚体,可见孔隙率较低。在所有样品中均无法可靠地分辨出晶格条纹。透射电镜(TEM)图像证实了扫描电镜(SEM)观察到的颗粒尺度形貌,以及在较高碳化温度下可见颗粒间孔隙率的降低,这与先前关于聚丙烯衍生碳阳极的报道一致[8,10].

图4。() PP-700、() PP-800、() PP-900和() PP-1000 (比例尺 100 nm)。c) PP-900 and (d) PP-1000 (scale bar 100 nm).
通过77 K下的物理吸附法对PP衍生碳的多孔结构进行了表征2(图5a)。所有四种样品均表现出具有宽H3型滞后环的IV(a)型等温线,表明其具有分级微孔-介孔结构。在低相对压力(P/P0 < 0.05)下的陡峭吸附量对应于微孔填充,中等压力范围内的逐渐上升对应于介孔,而当P/P0趋于1时的急剧上升则对应于较大的介孔/大孔以及颗粒间空隙[20]。由于这些分布是多峰的,单一的中值孔径无法充分描述它们,因此在图S1中报告了完整的分布情况应用于吸附分支的二维非局部密度泛函理论(2D-NLDFT,HS-2D-NLDFT碳核)解析出模态在0.5和0.9纳米附近的微孔分布,而对相同等温线的BJH分析则显示出中心在20至40纳米之间的宽阔介孔分布。这两个范围的贡献截然不同。微孔被定义为窄于2纳米的孔隙[20],仅占总孔隙体积的5-8%,但占累积孔隙表面积的36-59%,而介孔则占据了88-91%的体积(表1)。因此,其结构呈分级特征,微孔对表面积贡献显著,而介孔则主导了孔隙体积。

图5。PP衍生碳的物理吸附分析。(2)77 K下的吸附-脱附等温线;()BET比表面积和总孔容随碳化温度的变化关系。) Adsorption–desorption isotherms at 77 K; (b) BET specific surface area and total pore volume as a function of carbonization temperature.
织构参数总结在表1中。表观BET比表面积(图5b)随碳化温度升高而单调下降,从295 m2适用于PP-700至253、230和176米−1分别对应PP-800、PP-900和PP-1000,而总孔容从0.825 cm3 g下降至0.486 cm3 g2在相同范围内。PP-700和PP-800由亚微米颗粒的松散聚集体组成,具有丰富的颗粒间空隙,而PP-900和PP-1000则逐渐融合为更致密的板状区域,可分辨的空隙较少。伴随而来的孔隙网络收缩和部分坍塌(热诱导致密化)解释了比表面积和孔容的系统性损失[−1 for PP-800, PP-900 and PP-1000, respectively, while the total pore volume falls from 0.825 to 0.486 cm3 g−1 over the same range. Whereas PP-700 and PP-800 consist of loose aggregates of sub-micron particles with abundant interparticle voids, PP-900 and PP-1000 progressively fuse into denser, plate-like domains with fewer resolvable voids. The accompanying shrinkage and partial collapse of the pore network at higher temperature (thermally induced densification) accounts for the systematic loss of surface area and pore volume [10].
表1。N源PP衍生碳的织构性质2物理吸附。

利用XRD和拉曼光谱研究了PP衍生碳样品的结构演变和无序度,发现碳化温度对层间距和微观结构组织均有显著影响。
图a中展示的XRD图谱图6a显示出两个宽而低强度的衍射峰,分别位于2θ ≈ 22–24°和≈44°,对应于无序碳的(002)和(100)晶面[21,22]。随着碳化温度的升高,(002)反射峰逐渐向更高角度偏移。缺乏尖锐的高强度反射峰证实了这些材料具有较低的长程石墨有序度,主要由随机取向的小碳层组成[23].

图6. () X射线衍射图谱和() 碳化样品(PP-700、PP-800、PP-900和PP-1000)的拉曼光谱。b) Raman spectra of carbonized samples (PP-700, PP-800, PP-900 and PP-1000).
层间距(d002)根据布拉格定律从(002)峰计算得出,揭示了随着碳化温度升高而发生的系统性结构收缩(表2).
表2。碳化PP样品的XRD衍生的层间距和拉曼ID/IG比值汇总。
随着碳化温度的升高,d002从0.41 nm(PP-700)系统性地降低至0.37 nm(PP-1000)。所有数值均显著超过理想石墨(0.335 nm),证实了存在膨胀且无序的碳层。这种渐进的收缩反映了热重排和结构缺陷的部分消除,从而导致更紧密的层堆叠[22]。这种渐进的层间收缩与N测定的比表面积和孔体积的减少相平行2物理吸附,两者都反映了随着碳化温度的升高,碳骨架的致密化过程。PP-1000中最小的间距表明其结构有序度最高,而PP-700则保持了最扩张的构型,这预计将有利于锂的嵌入[24,25].
这些特性使当前材料属于硬碳(不可石墨化)类,而非软碳(可石墨化)类。软碳在热解过程中会经历流体或塑性阶段,因此其层结构能够在进一步热处理时排列并生长成延伸的、堆叠良好的石墨域,且其层间距接近石墨的0.335纳米。相比之下,此处使用的磺化PP前驱体在碳化开始前就已交联且不可熔融,所得碳材料的d002值保持在0.41至0.37纳米之间,并伴有宽而弱的(002)反射峰,直至1000°C,这表明其为无长程有序的小型乱层堆叠域。其他PP衍生碳也报道了相同的行为,即使在2400°C下热处理后也无法石墨化[通过与热分析仪耦合的四极杆质谱仪(TGA-MS)同时分析析出气体,记录所选质荷比碎片的离子电流随温度的变化。碳化样品的表面组成和化学状态通过X射线光电子能谱(XPS, NEXSA, Thermo Scientific, West Sussex, UK)测定。记录了全谱以及高分辨率的C 1s、O 1s和S 2p谱图,结合能标尺以284 eV处的C 1s主峰为参考,并在Avantage软件(5.9931.0.6755)中进行峰拟合和定量分析。9]。因此,这些材料被描述为硬碳,其d002间距随温度升高而收缩被解释为持久不可石墨化框架内的局部有序化,而非石墨化的开始。
使用拉曼光谱进一步量化了微观结构无序度和缺陷水平(图6b)。所有样品均显示出两个显著的特征峰:与结构缺陷、边缘位点和sp−1杂化碳原子相关的D峰(约1350 cm3),以及G峰(约1580 cm−1),代表sp的面内振动2石墨域内的杂化碳[14,26,27]。强度比ID/IG(此处通过拟合的D带和G带的峰高计算得出)被广泛用作结构无序度的经验指标,所得数值汇总于表2。在高度无序的碳材料中,该比值会随着缺陷密度或sp的尺寸增加而增大2因此,此处将其作为样本间的比较指标,而非定量缺陷密度[27].
ID/IG比值随碳化温度呈非单调变化,并在900 °C时达到最大值。PP-900的数值最高(1.12),PP-700尽管层间距更宽但数值较低(0.94),PP-800最低(0.88),PP-1000为中间值(0.92)。一种解释与其它硬碳的趋势一致,即在700至800 °C之间杂原子和残余sp3碳的去除降低了D带的强度,而小sp2团簇在900 °C时使其增加,而团簇合并和缺陷退火在1000 °C时又使其降低[24]。值得注意的是,PP-900的I最大值D/IG与最高比表面积并不一致,后者出现在PP-700(表1)中,因此比表面积并不是追踪所报道的电化学容量的结构参数第3.2节。此外,预计像PP-700这样的大比表面积会促进更广泛的SEI形成,并降低初始库仑效率(CE)[13].
通过XPS分析了碳的表面组成和化学状态。在全谱中仅检测到碳、氧和硫,相应的原子浓度见表3在每个样品中,碳的含量占92–94 at%。氧含量在6.3至7.5 at%之间,并随碳化温度略有增加,这最简单的解释是碳化后暴露在空气中导致碳表面发生再氧化,而非保留了原始的磺酸基团。相比之下,硫仅以痕量存在:在PP-700、PP-800和PP-1000中为0.15–0.20 at%,而在PP-900中低于检测限。因此,磺化剂在碳化过程中几乎完全从碳表面被移除,这正是上述TGA-MS数据所留下的待解问题[28].
表3。通过XPS全谱测定的PP衍生碳的表面元素组成(n.d. = 未检测到)。
高分辨率C 1s光谱(图7)拟合出四个分量:位于284.8 eV的主峰归属于sp2碳,位于285.6 eV的分量归属于sp3碳和与氧单键结合的碳(C-O),位于288.0–288.6 eV的分量归属于羰基和羧基碳(C=O和O-C=O),以及位于290.8–291.5 eV的宽峰归属于芳香碳特有的π-π*激发卫星峰[8,9]。激发卫星峰的相对面积从PP-700中总C 1s强度的6.8%增加到PP-800中的8.2%和PP-900中的9.9%,然后在PP-1000中略微下降至9.0%。这一变化趋势与ID/IG比值呈现相同的非单调趋势,在900 °C时达到最大值,并且与芳香簇在达到该温度前的生长情况一致。该系列中其余组分的含量变化不大(sp2碳51–58%,组合sp3C和C-O占总C 1s强度的26–29%,C=O与O-C=O占9–11%,因此振激卫星峰提供了样本间最清晰的成分区分,如表4所示.
表4。PP衍生碳的C 1s组分,占拟合C 1s峰总面积的百分比。O/C比值来自表3中的全谱.

图7。PP-1000的高分辨率C 1s XPS光谱,显示了测量数据、拟合分量以及最终的包络线。) PP-700、() PP-800、() PP-900和(使用循环伏安法(CV)和恒电流充放电测量研究了PP衍生碳材料的电化学性能。这些技术有助于深入了解锂离子存储机制以及碳化温度对所制备电极电化学行为的影响。相应的电化学结果展示在c) PP-900 and (d) PP-1000, showing the measured data, the fitted components and the resulting envelope.
3.2. 电化学性能
图8中Figure 8.

图8。PP衍生碳电极的电化学性能:()在0.1 mV s扫描速率下记录的循环伏安曲线–和()在0.1 A g下测量的恒电流充放电曲线−1分别适用于PP-700、PP-800、PP-900和PP-1000。e–h) galvanostatic charge–discharge profiles measured at 0.1 A g−1 for PP-700, PP-800, PP-900 and PP-1000, respectively.
碳电极(PP-700至PP-1000)的循环伏安曲线是在0.1 mV s−1在0.01–3.0 V(相对于Li+/Li的扫描速率下记录的。相应的CV曲线展示在图8中a–d. 在初始阴极扫描期间,观察到在约0.7–0.8 V处出现一个宽还原峰,这归因于电解质分解以及在碳表面形成固体电解质界面(SEI)层[31]。该特征在后续循环中消失,表明在首次循环后形成了稳定的SEI膜。在较低电位(约0.2 V以下)下,观察到阴极电流显著增加,这对应于锂离子插入无序碳基体中,包括与XRD识别的膨胀石墨域相关的层间位点[24,32]。在阳极扫描中,0.5 V以下出现的相应氧化峰归因于锂离子从碳结构中的可逆脱嵌。所有样品在第二和第三循环之间表现出强烈的重叠,表明一旦SEI形成,该过程在很大程度上就变得可逆了[31].
充放电曲线是在0.1 A g的电流密度下记录的−1。相应的曲线如图8e–h所示。所有样品均表现出无序碳材料典型的两阶段锂存储行为,包括斜坡区和低电位平台。斜坡区(1.5–0.1 V)与锂离子在碳骨架内的表面缺陷、边缘和空位处的吸附有关[24,32]。该区域的相对贡献通常被认为取决于缺陷密度和结构无序程度[13]。0.1 V以下的平台区对应于锂离子嵌入纳米孔隙以及碳化过程中形成的类石墨区域之间。该平台区域的范围受XRD测定的层间距影响[33].
所有样品的初始库仑效率(CE)均较低,这主要是由于SEI形成过程中不可逆的锂消耗以及锂离子在缺陷丰富位点的捕获所致。比放电容量表现出对碳化温度的明显依赖性。随着温度从700 °C升高到900 °C,容量有所增加,而在1000 °C时又再次下降。一个合理的解释是,中间碳化温度提供了可利用存储位点与层间距的最佳组合,而1000 °C时发生的结构有序化和层间收缩减少了可供锂使用的位点数量[13,32]。这反映了结构无序(增加锂存储位点数量)与石墨化(提高电子导电性但降低其可用性)之间的平衡[13,24].
评估了PP衍生碳材料的长期循环稳定性和倍率性能,以确定其作为锂离子电池负极的适用性。相应的循环性能和倍率性能结果展示在图9a,b中。

图9。PP-700、PP-800、PP-900和PP-1000电极的电化学循环行为:()在0.1 A g下的循环性能和库仑效率循环100次;(−1)在0.1至2 A g电流密度下的倍率性能b) rate capability at current densities from 0.1 to 2 A g−1.
在0.1 A g的电流密度下,研究了电极的循环性能−1经过100次充放电循环。电极表现出显著不同的循环演变。PP-800、PP-900和PP-1000在循环过程中经历渐进的容量激活,而PP-700则表现出初始增加后逐渐衰减(图9a)。相对较低的初始库仑效率归因于与SEI形成相关的不可逆锂消耗,以及碳结构中缺陷丰富位点的锂捕获[13]。在初始稳定期后,CE保持高位且几乎恒定。
在所研究的样品中,900 °C下制得的碳在整个循环测试中表现出最高的首次可逆容量,从200.6 mAh g−1(第1次循环)增加到373.1 mAh g−1(第100次循环),增幅达86%。这种行为并非通常意义上的稳定循环。PP-900的容量在100次循环内未达到平台期而是持续上升,这是渐进式电化学活化的特征[13,24]。其余样品容量较低,但表现出定性相似的演变趋势。PP-800从168.4 mAh g上升至242.6 mAh g−1(+44%)和PP-1000从139.8升至209.7 mAh g−1(+50%),这是一种类似但略不明显的活化,而PP-700的最大值为190.2 mAh g−1在循环57次时,容量为172.2 mAh g,随后衰减。−1到第100个循环时。此外,该系列电池的首圈库仑效率在30.2%至46.7%之间,每个样品在前10个循环内均超过95%,并在第100个循环时稳定在99.1–99.7%。整体循环行为表明,电化学性能受碳化温度的强烈影响,碳化温度决定了缺陷、孔隙率和层间结构的发展。
这种容量增加的一个合理解释是微孔网络的逐渐激活。宽度小于2纳米的微孔占据了累积孔隙表面积的36-59%(表1, 图S1),而碳酸盐基电解液润湿这种宽度的孔隙速度较慢,因此在循环过程中电解液的持续渗透会逐渐增加电化学可及表面积,从而提高测得的容量[13,24]。在同一时期,其他过程也可能有所贡献,包括SEI的持续演化[34]、残留含氧表面官能团的逐渐减少[28],以及重复锂化过程中无序碳骨架的缓慢重排[13,24].
30.2–46.7%的数值与典型硬碳相比偏低,后者通常报道为50–80%[13,24],这代表了当前材料最严重的局限性。176–295 m²的高表观BET比表面积2提供了相应大的面积,电解液在SEI形成过程中会在此发生还原,而该面积中很大一部分位于微孔中(36–59%,−1表1),这加剧了这一效应,因为渗透进狭窄孔隙的电解液会在孔隙内部分解,并可能不可逆地堵塞孔口[]。残余含氧表面基团占表面成分的6.3–7.5 at%(24,28表3),可在首圈与锂发生不可逆反应,而残余硫含量过低(≤0.2 at%),无法产生显著影响[]。已建立的缓解策略包括通过高温碳化或碳包覆减少可接触表面积、使用氟代碳酸乙烯酯等成膜电解液添加剂,以及对负极进行预锂化[28]. Established mitigation strategies include reducing the accessible surface area by carbonization at higher temperature or by carbon coating, the use of film-forming electrolyte additives such as fluoroethylene carbonate, and pre-lithiation of the anode [13,24].
表5将这些结果与从类似塑料废物前驱体中获得的碳材料并列。PP-900的可逆容量在该组中具有竞争力,超过了回收PP隔膜和废塑料袋制备的碳材料的报道值,但仍低于锂电池中磺化PP口罩废物报道的最大放电容量[8]。本研究材料的初始库仑效率处于该组的较低水平。它接近于锂电池中塑料袋衍生碳材料的报道值[35]以及[在仅磺化路线中报告的48.4%,但明显低于钠电池中PP衍生硬碳报告的68-73%的数值[,其中不同的电解液化学性质和较小的表面膜形成贡献都有利于更高的初始效率。在锂电池的比较中,其顺序遵循可接触表面积,这支持了上述解释。8], but clearly below the values of 68–73% reported for PP-derived hard carbons in sodium cells [9,10], where the different electrolyte chemistry and the smaller contribution of surface-film formation both favour a higher initial efficiency. Within the lithium-cell comparison, the ordering follows the accessible surface area, which supports the interpretation given above.
表5。本研究材料与来自其他塑料废弃物的碳材料的电化学特性对比。数值如引文所述。锂电池和钠电池不可直接比较。
通过将电流密度从0.1逐渐增加到2 A g−1 (图9b,表6)。对于所有样品,比容量随电流密度的增加而降低。例如,PP-900在0.1 A g时从293.6 mAh g−1下降−1至 111.1 mAh g−1在 2 A g 时−1,反映了与碳骨架内锂离子扩散和电荷转移相关的动力学限制 [32]。PP-900 在 0.1 至 1 A g 时表现出最高容量−1,但在 2 A g 时−1PP-700 (115.3 mAh g−1), PP-900 (111.1 mAh g−1) 和 PP-800 (110.4 mAh g−1) 在百分之几的误差范围内是等效的。容量保持率从 0.1 A g 增加到 2 A g 时−1呈现相反的趋势:PP-700 为 65%,PP-800 为 55%,PP-1000 为 45%,PP-900 为 38%,因此 PP-900 的优势在于低电流密度和中等电流密度下。当电流密度恢复到 0.1 A g 时−1,所有电极都能恢复其初始容量,这表明高倍率运行不会导致碳骨架发生不可逆的降解 [36]。事实上,恢复后的数值超过了初始值,PP-700为10%,PP-800为24%,PP-900为2%,PP-1000为1%,这表明在循环测试中观察到的活化现象(图9a)在倍率测试中得以延续。
表6。PP衍生碳电极的倍率性能。
速率行为的差异与纹理和结构数据在定性上是一致的。PP-700 具有最大的表观比表面积(295 m2)和最大的孔容(0.825 cm−1)以及该系列中最宽的层间距(0.41 nm),这些因素均缩短了固态扩散路径,有利于在易于接触的表面和近表面位点进行存储。此类容量在本质上比纳米孔隙和类石墨域之间的存储更不易受速率限制。基于此,PP-900较大的低速率容量可能与在短时间内较难接触的存储位点有关。3 g−1) and the widest interlayer spacing (0.41 nm) of the series, all of which shorten the solid-state diffusion path and favour storage at readily accessible surface and near-surface sites. Capacity of this kind is intrinsically less rate-limited than storage in nanopores and between graphitic-like domains. On this reading, the larger low-rate capacity of PP-900 would be associated with storage sites that are less accessible on short timescales.
为了研究碳化样品的电极动力学,在上述循环伏安循环之后进行了电化学阻抗谱(EIS)测试,此时每个电极上均已形成SEI层。PP-700、PP-800、PP-900和PP-1000的奈奎斯特图如图所示图10所有四条光谱的整体形状相同。在高频区,曲线从实轴上的一个较小的正值开始,这对应于电池的串联电阻。随后在高频和中频范围内出现一个扁平的半圆,接着在低频区出现一条倾斜线,该线在测量结束时变得更加陡峭,在每个样品中与实轴的夹角均达到约70°。每条光谱中仅解析出一个半圆,因此表面膜和电荷转移的贡献在此未被分离,而是由单一弧线共同描述[33,34].

图10。循环后记录的PP-700、PP-800、PP-900和PP-1000电极的奈奎斯特图,叠加了拟合谱,并显示了用于拟合的等效电路。
光谱使用等效电路R1+ (R2/CPE2) + CPE3+ C4,显示在图10. R1是电池的串联电阻,包括电解质、隔膜、集流体和碳电极的电子电阻,它决定了频谱在高频处与实轴相交的点。R2是界面电阻,对应于半圆的直径;描述锂离子跨越电极与电解质边界的难易程度:半圆越大,这一步就越困难。它与恒相位元件CPE并联。2,代表存储在电极表面的电荷。使用恒相位元件而非理想电容器,是因为碳表面具有多孔性和化学不均匀性,这使得半圆呈现扁平状而非完美的半圆 [37]。CPE3和C4串联连接,共同描述光谱的低频部分,CPE3对应倾斜直线,而C4因为它在最低频率处变陡。所有四条光谱都在相同的频率范围内进行了拟合,并采用了相同的权重(|Z|2拟合参数和拟合优度值给出在表7。加权拟合优度 χ2/|Z|2介于0.112和0.173之间,相应的 χ/√N 介于1.31和6.10 Ω之间,拟合光谱叠加在测量数据上,位于图10.
表7。拟合阻抗谱的等效电路参数图10。Q和a分别是对应恒相位元件的幅值和指数。
串联电阻R1随着碳化温度的升高而减小,从PP-700的29.8 Ω降至PP-800的7.7 Ω、PP-900的4.6 Ω和PP-1000的4.0 Ω。这在图10中可以直接观察到表现为光谱起始点向原点移动。由于所有电池的组装方式相同,且使用相同的电解质、隔膜和电极尺寸,这种差异主要归因于碳的电子电阻,该电阻随碳化过程的进行而降低。这与XRD结果一致,其中PP-700的层间距d002为0.41 nm,而PP-1000则减小至0.37 nm(表2),表明碳层堆叠更加有序。在这方面,PP-700与其他三个样品明显不同,而PP-900和PP-1000则差异较小。
半圆的大小有明显差异。PP-900形成的弧线最小,在实轴上约96 Ω处闭合,且该系列中界面电阻最低,R2= 92 Ω。其他样品的值较大且相当接近,R2PP-700为132 Ω,PP-1000为143 Ω,PP-800为153 Ω,它们的弧线闭合于约154至170 Ω之间。因此,锂离子似乎在PP-900中跨越电极-电解质界面最为容易,而其他三个样品表现相似。CPE的指数2对于所有四个电极来说几乎相同(0.68–0.70),表明弧线的平坦程度在每种情况下都是相当的,正如N所指示的几何和化学异质表面所预期的那样2物理吸附(表1, 图S1中报告了完整的分布情况)。CPE的量值2在PP-900中最大(59.7 μF sa−1) 和 PP-1000 的最小值为 24.9 μF sa−1),而 PP-700 和 PP-800 分别为 28.3 和 32.8 μF s a−1。这一排序顺序与 BET 比表面积不一致,后者从 PP-700 到 PP-1000 呈稳步下降趋势(表1).
在低频下,所有四个样品均表现出相同的定性行为,即一条在测量结束时变陡的倾斜直线,以及CPE的拟合指数3介于0.47和0.61之间。在每个样本中,电容C4都是模型中定义最不明确的参数,因为拟合的频率范围在响应的这一部分完全展开之前就结束了,因此其数值不再进一步讨论。总体而言,阻抗数据表明,碳化温度控制着电极的串联电阻,而PP-900结合了低串联电阻和该系列中最小的界面电阻。这与PP-900在低和中等电流密度下提供最高容量的结果一致(表6)。然而,这些测量是在循环后的单一状态下进行的,它们本身并不能解释上述讨论的倍率性能排名。
总体而言,电化学结果表明碳化温度强烈影响锂存储性能,但没有单一样品在各方面都是最优的。PP-900在低电流密度下提供最高容量,并在循环过程中实现最大的容量增益,而PP-700在高电流密度下表现出最佳的容量保持率,PP-800在恢复到低倍率时表现出最大的恢复率。观察到的行为与通过XRD、拉曼光谱和N识别出的结构特征在定性上相关2物理吸附。上述讨论的阻抗结果表明,串联电阻受碳化温度控制,且PP-900具有该系列中最小的界面电阻。
4. 结论
在本研究中,通过硫酸辅助稳定化处理以及700至1000°C的碳化过程,成功将废弃PP转化为锂离子电池(LIBs)的硬碳(不可石墨化)负极材料。磺化处理有效地将热不稳定的PP转化为交联前驱体,使其能够在高温处理过程中产生碳。结构表征表明,碳化温度显著影响了所得碳材料的微观结构。XRD分析显示,随着碳化温度的升高,层间距逐渐减小,尽管所有样品的d002值均保持在0.41至0.37 nm之间,这证实了碳材料在整个温度范围内均保持不可石墨化特性,而拉曼光谱则给出了最高的ID/IG900 °C碳化样品的比例。XPS显示,碳材料表面保留了6.3–7.5 at%的氧,但几乎不含硫(≤0.2 at%),表明最终碳材料中基本不含硫;这些数据确定了这一终点,但并未明确硫被移除的具体阶段或化学形式。
电化学研究证实,碳化温度强烈影响锂存储性能。在所研究的样品中,900 °C制备的材料在0.1 A g−1,在第100次循环时达到373.1 mAh g−1第100次循环时表现出最高的可逆容量。其容量在整个测试过程中逐渐增加而非保持恒定,这种行为更应被描述为电化学活化而非稳定循环。倍率性能则呈现出不同的排序:PP-900在2 A g时表现出该系列最低的容量保持率−1(38%,而PP-700为65%),因此其优势仅限于低和中等电流密度。所有样品的首圈库仑效率均较低,为30.2–46.7%,这是材料目前形式的主要局限。初始循环后,库仑效率稳定在99.1–99.7%,表明此后具有很大程度的可逆充放电行为。
这些研究结果表明,废弃聚丙烯可作为碳阳极材料的前驱体,并突出了碳化温度对电化学性能的影响。阻抗谱分析显示,随着碳化温度的升高,电极的串联电阻稳步下降,其中PP-900的串联界面电阻最小,这与其在低中电流密度下表现出的较高容量相一致。降低首圈不可逆损失仍是改进这些材料最重要的目标。